

人用经验可为后续研究设计提供关键参数依据,如适用人群范围、主要终点、样本量估计、效应量参数等 。
2020年以来,随着“中医药理论、人用经验和临床试验相结合”(简称“三结合”)审评证据体系的建立,中药研发路径已从传统的“实验室→临床”单一模式,转向“临床-实验室-临床”更加灵活多样的多路径模式。本文根据中药相关法规及个人理解撰写而成,仅供同行参考探讨。
一、确定注册分类
根据《中药注册分类及申报资料要求》(2020年第68号),中药注册分为四大类 :
|
注册分类 |
核心定义 |
典型情形 |
|
1.中药创新药 |
处方未在国家药品标准/注册标准/古代经典名方目录中收载,具有临床价值,且未在境外上市 |
1.1中药复方制剂 1.2单一提取物及其制剂 1.3新药材及其制剂 |
|
2.中药改良型新药 |
改变已上市中药的给药途径/剂型,且具有临床应用优势和特定,或增加功能主治/改变工艺 |
2.1改给药途径 2.2改剂型 2.3增加功能主治 2.4改工艺或辅料 |
|
3.古代经典名方中药复方制剂 |
来源于古代经典名方 |
3.1按目录管理 3.2其他(含加减化裁) |
|
4.同名同方药 |
与已上市中药在通用名/处方/剂型/功能主治/用法用量方面相同,且安全性/有效性/质量可控性方面不低于该已上市中药 |
类似化学仿制药概念 |
前三类均属于中药新药,第四类同名同方类似于仿制药。中药临床研发路径的选择要根据不同注册分类、处方来源、人用经验的丰富程度来确定。
二、不同“质”与“量”人用经验的临床路径
《中药注册管理专门规定》(2023年第20号)明确了“中药注册审评,采用中医药理论、人用经验和临床试验相结合的审评证据体系,综合评价中药的安全性、有效性和质量可控性”。
关于人用经验的定义,《基于人用经验的中药复方制剂新药临床研发指导原则(试行)》(2022年第24号)中明确了“人用经验的信息是在具有中医药理论支持的固定的中药处方或中药复方制剂在临床实践过程中,处方药味(包括基原、药用部位、炮制等)及其用量、临床定位基本明确后,经较长时间和/或较大人群范围临床使用而积累形成的,包括处方来源(和演变)、关键药学资料、临床使用情况、临床实践数据、以及与其相关的其他临床研究数据等,用于支持中药复方制剂新药的研发决策或注册申请”。
根据人用经验情况,可大致将研究路径分为以下几类:
Ø
路径A:无人用经验基础 → 常规临床试验路径
适用于:基于药理学筛选研究的科研方、无临床人用经验的处方。路径如下:
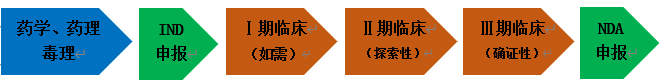
《中药注册管理专门规定》第十二条明确:基于药理学筛选研究确定拟研发的中药,应当进行必要的Ⅰ期临床试验,并循序开展Ⅱ期临床试验和Ⅲ期临床试验 。
Ø
路径B:有既往人用经验但证据较弱 → 先探索再确证
适用于:临床经验方、老中医验方在临床使用中已积累了一定数据,但数据质量不高,如病历记录不完整。路径如下:
人用经验可为后续研究设计提供关键参数依据,如适用人群范围、主要终点、样本量估计、效应量参数等 。
Ø
路径C:有既往高质量人用经验数据 → 直接开展确证性试验
适用于:院内制剂已有大量规范使用的临床数据,或已完成较规范的观察性研究。路径如下:
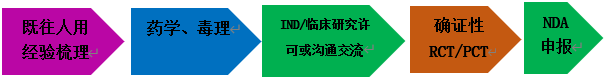
《中药注册管理专门规定》第二十三条 来源于临床实践的中药新药,人用经验能在临床定位、适用人群筛选、疗程探索、剂量探索等方面提供研究、支持证据的,可不开展II期临床试验。
Ø
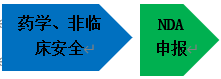
路径D:经典名方简化注册路径
适用于:古代经典名方制剂。
3.1类(按目录管理):仅需完成药学研究、非临床安全性研究,一次性直接提出上市许可申请,无需临床试验。路径如下:
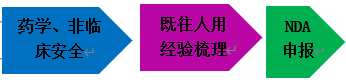
但,当既往人用经验数据质量较低/无相关人用经验时,需要开展前瞻性研究获得支持注册的证据。前瞻性研究可以是干预性的,也可以是观察性的。路径如下:
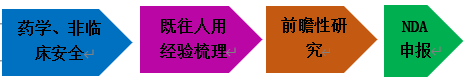
注:古代经典名方中药复方制剂上市后,持有人应当开展药品上市后临床研究,不断充实完善临床有效性、安全性证据。
三、注册分类与临床路径选择
|
注册类别 |
推荐路径 |
Ⅰ期临床 |
临床要求 |
|
|
1.1类 |
复方-无人用经验(科研方) |
常规路径 |
视情况[*] |
(Ⅰ→)Ⅱ → Ⅲ期 |
|
复方-有院内制剂或经验方基础(证据充分) |
路径C(直接确证性试验) |
可豁免 |
仅Ⅲ期或PCT |
|
|
复方-有经验但证据较弱 |
路径B(先探索再确证) |
可豁免 |
探索性研究→确证性RCT |
|
|
1.2类 |
提取物及其制剂 |
常规路径 |
视情况[*] |
需人体药代数据时需做Ⅰ期 |
|
1.3类 |
新药材及其制剂 |
常规路径 |
通常需要 |
完整临床试验 |
|
2.1类 |
改给药途径 |
常规路径 |
视情况[*] |
Ⅱ → Ⅲ期 |
|
2.2类 |
改剂型 |
常规路径 |
视情况[*] |
视情况[**] |
|
2.3类 |
增加功能主治 |
视人用经验而定 |
可豁免 |
视情况[***] |
|
2.4类 |
改工艺或辅料 |
常规路径 |
视情况[*] |
Ⅱ → Ⅲ期 |
|
3.1类 |
经典名方(目录内) |
简化路径(路径D) |
不需要 |
豁免临床试验(仍需上市后研究) |
|
3.2类 |
经典名方(加减化裁) |
人用经验支持路径(路径D) |
不需要 |
人用经验(+前瞻性研究) |
|
4类 |
同名同方药 |
仿制路径 |
不需要 |
至少Ⅲ期或单一成份通过生物等效性试验(与对照药一致时可免临床) |
注:
[*]:1.1类中药复方制剂——处方无毒性药味、无不具有药品注册标准的饮片/提取物、非临床安全性未发现明显毒性反应,且无需获得人体药代数据以指导临床用药,一般无须开展Ⅰ期临床,但注射剂除外,注射剂必须开展Ⅰ期。
《中药注册管理专门规定》第四十条 以下情形,应当开展必要的I期临床试验:(一)处方含毒性药味;(二)除处方含确有习用历史且被省级中药饮片炮制规范收载的中药饮片外,处方含无国家药品标准且不具有药品注册标准的中药饮片、提取物;(三)非临床安全性试验结果出现明显毒性反应且提示对人体可能具有一定的安全风险;(四)需获得人体药代数据以指导临床用药等的中药注册申请。
[**]:对于2.2类改剂型,需视改良目的而定临床要求,若基于有效性或安全性的改良,至少开展Ⅲ期;若基于依从性的改良,且物质基础无明显改变,可豁免临床。
《中药注册管理专门规定》第四十四条 对儿童用药、特殊人群(如吞咽困难者等)用药、某些因用法特殊而使用不便的已上市中药,通过改变剂型提高药物临床使用依从性,若对比研究显示改剂型后药用物质基础和药物吸收、利用无明显改变,且原剂型临床价值依据充分的,可不开展临床试验。
[**]:对于2.3类增功能主治,除《中药注册管理专门规定》第二十三条和第四十六条规定的情形外,应当提供非临床有效性研究资料,循序开展II期临床试验及III期临床试验。
《中药注册管理专门规定》第二十三条 来源于临床实践的中药新药,人用经验能在临床定位、适用人群筛选、疗程探索、剂量探索等方面提供研究、支持证据的,可不开展II期临床试验。
《中药注册管理专门规定》第四十六条 已上市中药申请增加功能主治,其人用经验证据支持相应临床定位的,可不提供非临床有效性试验资料。使用剂量和疗程不增加,且适用人群不变的,可不提供非临床安全性试验资料。
为帮助审核人员更快处理,请填写举报原因:
为帮助审核人员更快处理,请填写举报原因: